


La materia prima dermatológica de clascoterona requiere una estrategia de control de impurezas que vincule la síntesis, el rendimiento analítico y el comportamiento en la formulación tópica prevista. Un resultado elevado del ensayo, por sí solo, no demuestra que el material sea adecuado: los compuestos esteroideos estrechamente relacionados, los disolventes residuales y los productos de degradación requieren una evaluación independiente. Las especificaciones cobran sentido cuando cada límite tiene una base analítica definida y refleja la etapa de desarrollo, las condiciones de exposición y las expectativas regulatorias aplicables.
La primera distinción es entre las impurezas presentes en el momento de la liberación y las que se generan durante el almacenamiento o la formulación. En ocasiones, estas categorías producen el mismo pico cromatográfico, pero requieren controles diferentes. Una impureza de proceso exige investigar la síntesis y la purificación; un producto de degradación que aumenta exige examinar la humedad, la temperatura, la composición de la formulación y el envase.
Partir de la estructura molecular y la ruta de fabricación
La clascoterona es propionato de cortexolona 21. Su grupo éster hace que la hidrólisis sea una vía de degradación relevante, por lo que la cortexolona es un compuesto que debe investigarse. Detectar cortexolona no permite determinar, por sí solo, cuándo se formó. Puede deberse a una conversión incompleta durante la fabricación, a la hidrólisis durante el almacenamiento o a la degradación producida durante la preparación analítica de la muestra.
Esta distinción es importante al definir las acciones correctivas. Si la cortexolona está presente inmediatamente después de la síntesis y permanece estable durante el almacenamiento, conviene prestar atención a la conversión y la purificación. Si su concentración aumenta con la exposición al agua o el envejecimiento de la formulación, la investigación debe centrarse en las condiciones de degradación. Comparar soluciones recién preparadas con soluciones envejecidas ayuda a determinar si el procedimiento de laboratorio contribuye al resultado.
La ruta de fabricación también determina qué sustancias relacionadas deben someterse a un seguimiento específico. Entre las posibles candidatas se encuentran las materias primas esteroideas sin reaccionar, los intermedios, las impurezas estereoisoméricas y los productos de reacciones no deseadas. Se trata de posibilidades específicas de cada ruta, no de una lista universal de impurezas. Una evaluación útil de las impurezas explica qué compuestos son plausibles, cómo se eliminan y cuáles siguen siendo relevantes en el material aislado.
El conocimiento del proceso debe respaldar la evaluación específica de reactivos reactivos e impurezas potencialmente mutagénicas cuando su presencia sea químicamente plausible. Su evaluación no puede sustituirse por un cromatograma rutinario de sustancias relacionadas si el método carece de la selectividad o sensibilidad necesarias.
Qué demuestra realmente un resultado de pureza
El porcentaje de área de HPLC describe la distribución de las señales cromatográficas detectadas en condiciones especificadas. No representa automáticamente la pureza en masa. Las diferencias en la respuesta ultravioleta, la coelución y los compuestos con una respuesta débil del detector afectan a la interpretación. El agua, los residuos inorgánicos y los disolventes residuales también quedan fuera de muchos métodos rutinarios para sustancias relacionadas.
Por tanto, los ensayos de contenido y de sustancias relacionadas responden a preguntas diferentes. El ensayo de contenido mide la cantidad de clascoterona frente a un patrón de referencia adecuado; el análisis de sustancias relacionadas mide las impurezas especificadas y no especificadas. Para ambos resultados debe indicarse la base de cálculo, incluido si el ensayo se informa tal cual o corregido por el contenido de agua o disolvente.
La comparación de materiales de distintas etapas de desarrollo exige la misma rigurosidad. Una ficha de investigación de RU58841 especifica una pureza de al menos el 98 % por HPLC, pero esa cifra corresponde a un compuesto y un contexto analítico diferentes. No establece un límite de aceptación para la clascoterona ni su idoneidad para una formulación farmacéutica tópica. Las especificaciones y la identidad de las impurezas deben ser específicas de cada sustancia.
Demostrar que el método distingue la degradación
Un método para sustancias relacionadas debe separar la clascoterona de las impurezas de proceso y los productos de degradación pertinentes a concentraciones próximas a los límites propuestos de notificación y aceptación. Un pico principal aparentemente limpio no es evidencia suficiente. Las estructuras esteroideas estrechamente relacionadas pueden presentar un comportamiento de retención similar, por lo que la separación cerca del pico principal es especialmente importante.
Los estudios de degradación forzada aportan evidencia sobre la selectividad del método. Deben seleccionarse y ajustarse condiciones de estrés hidrolítico, oxidativo, térmico y lumínico para producir una degradación interpretable sin saturar la muestra de productos secundarios. Una degradación excesiva puede ocultar las vías pertinentes para el almacenamiento normal y generar compuestos que aporten poca información para definir los controles rutinarios.
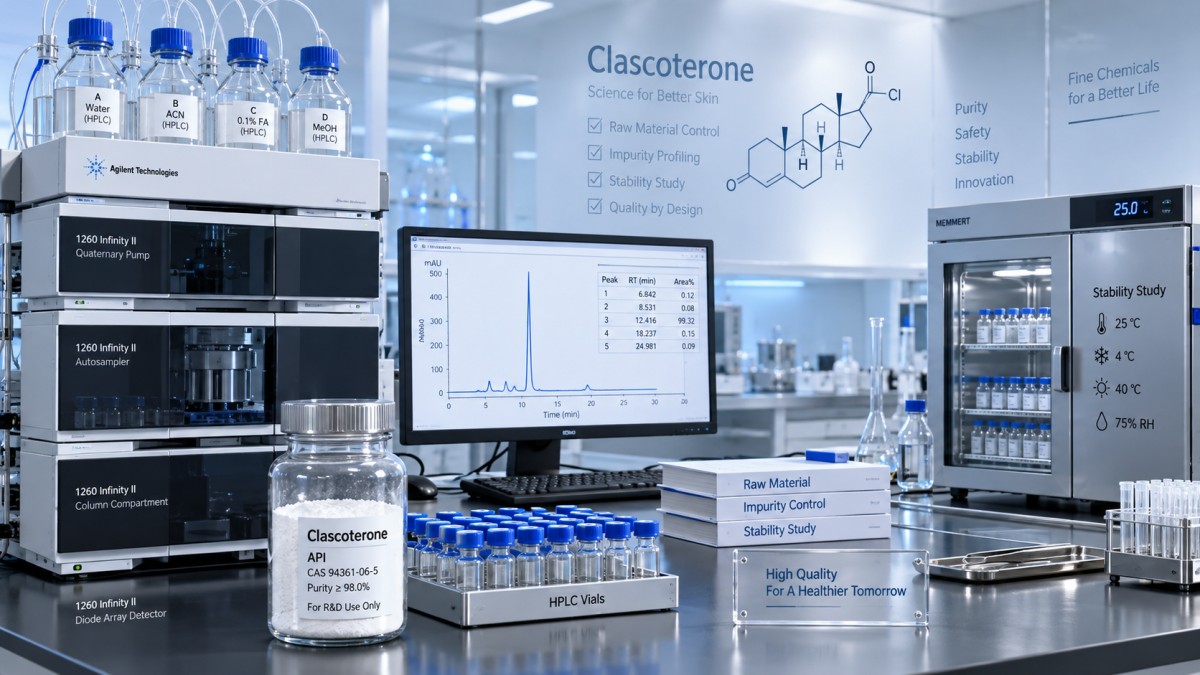
La evaluación de la pureza de los picos mediante detección de arreglo de diodos aporta información complementaria, pero los compuestos con espectros similares pueden pasar inadvertidos como componentes coeluidos. Si la separación sigue siendo incierta, una condición cromatográfica alternativa o una técnica ortogonal, como LC-MS, puede aclarar la investigación. La evidencia de espectrometría de masas respalda la asignación; la identificación definitiva puede requerir un patrón de referencia o una caracterización estructural adicional.
La cuantificación requiere la misma atención. Si una impureza tiene una respuesta del detector distinta de la clascoterona, calcular su concentración frente al compuesto principal sin un factor de respuesta relativo adecuado puede dar un resultado incorrecto. La documentación del método debe indicar cómo se cuantifican las impurezas especificadas y explicar la base utilizada para los picos desconocidos.
La estabilidad de las soluciones es especialmente relevante para una sustancia que contiene un éster. Deben evaluarse la composición del diluyente, el tiempo de extracción, la temperatura y el tiempo de permanencia en el automuestreador. De otro modo, una impureza que aumente tras una preparación prolongada de la muestra podría desencadenar una investigación incorrecta del lote. También debe evaluarse la filtración para determinar si produce adsorción o extraíbles que puedan afectar a las mediciones de bajo nivel.
Vincular los controles de la materia prima con la formulación tópica
Una especificación de materia prima no puede predecir por completo la estabilidad en una crema, un gel u otro vehículo tópico. La disponibilidad de agua, el pH, la compatibilidad con los excipientes y la ubicación física del principio activo influyen en la degradación. El pH aparente de una formulación multifásica no describe todos los entornos locales que rodean a la clascoterona disuelta o dispersa.
Los estudios de compatibilidad son más informativos cuando comparan la sustancia activa sola, las mezclas de excipientes pertinentes y la formulación completa. Si un producto de hidrólisis aumenta en el vehículo completo, pero apenas cambia en la materia prima seca, esto apunta a las condiciones de formulación y no a un ensayo de contenido de entrada inadecuado. Por el contrario, una impureza persistente presente desde el punto inicial requiere investigar el material de partida.
Los excipientes que contienen peróxidos o los contaminantes reactivos en trazas deben investigarse cuando se observe degradación oxidativa. Estas pruebas deben basarse en la composición de la formulación y en la evidencia experimental, en lugar de convertirse en un panel indiscriminado. También son importantes la temperatura de fabricación y el tiempo de espera: una estabilidad de almacenamiento aceptable no demuestra estabilidad durante el procesamiento con calor.
Los ensayos de formulación requieren su propia evaluación de extracción y especificidad. Los componentes del placebo pueden interferir con los picos de impurezas, y una extracción incompleta puede distorsionar tanto los resultados del ensayo de contenido como los de impurezas. Comparar cromatogramas sin confirmar la recuperación y las interferencias de la matriz puede llevar a confundir el comportamiento analítico con la inestabilidad química.
Convertir la documentación en criterios de aceptación justificables
Un certificado de análisis es más útil cuando está respaldado por la especificación vigente, los procedimientos analíticos, la evidencia de validación o verificación del método y cromatogramas representativos. Los resultados numéricos inferiores a un límite de cuantificación definido deben informarse como tales. «No detectado» tiene un significado limitado si no se conoce la capacidad de detección del método.
Los criterios de aceptación deben distinguir entre impurezas identificadas especificadas, impurezas no identificadas especificadas cuando corresponda, impurezas individuales no especificadas e impurezas totales. Su justificación debe vincular la capacidad del proceso, el comportamiento de estabilidad, la cualificación toxicológica cuando sea necesaria y el marco normativo aplicable a la sustancia farmacéutica. Un límite de liberación de la materia prima no se convierte automáticamente en el límite de vida útil del producto terminado.
Los análisis de disolventes residuales deben basarse en el historial real de síntesis, purificación y limpieza. La GC de espacio de cabeza es adecuada para muchos disolventes volátiles, pero el procedimiento debe demostrar la recuperación desde la matriz de la muestra. Del mismo modo, la evaluación de impurezas elementales debe seguir las fuentes plausibles, incluidos los catalizadores y el contacto con los equipos, y tener en cuenta la exposición a través del producto terminado.
Las comparaciones entre lotes son interpretables cuando incluyen perfiles de impurezas, coherencia de la ruta de fabricación e historial de almacenamiento. Un pico nuevo tras un cambio de proceso requiere evaluación incluso si las impurezas totales permanecen dentro de especificación. También deben tenerse en cuenta los cambios de envase y las desviaciones durante el transporte cuando alteren la exposición a la humedad o la temperatura.
Ante un aumento de impurezas sin explicación, las muestras de retención y las soluciones analíticas recién preparadas ofrecen un punto de partida práctico. Compararlas con muestras de la formulación ayuda a localizar el origen antes de modificar los límites o los procesos. Todo pico sin resolver debe seguir siendo trazable mediante su designación cromatográfica, el registro de investigación y los datos de estabilidad posteriores.
Noticias
- ▶ Pharma West Africa 2026
- ▶ Materia prima de clascoterona para el desarrollo de fármacos tópicos: control de impurezas
- ▶ Cualificación de proveedores de glabridina: verificación del origen, el ensayo y la trazabilidad
- ▶ Formulación con glabridina: selección de disolventes para sérums cosméticos transparentes
- ▶ Afirmaciones sobre el efecto iluminador de la glabridina en la piel: mecanismo, evidencia y límites de las pruebas
Mensaje
Campo de la ingeniería química
Servicios de preventa y posventa 24/7
Soporte técnico integral