


Los efectos secundarios de la clascoterona se comprenden mejor en el contexto de cómo los ensayos clínicos definen, recopilan y notifican los resultados de seguridad. Para los evaluadores técnicos, el porcentaje de acontecimientos adversos es solo el punto de partida: la gravedad de los acontecimientos, la duración del tratamiento, las condiciones de exposición y las diferencias entre los grupos activo y de control influyen en la interpretación de la tolerabilidad. Este artículo examina las medidas utilizadas en los estudios clínicos, con especial atención a las reacciones cutáneas locales, los hallazgos sistémicos y las limitaciones de la evidencia obtenida en ensayos para la evaluación farmacéutica.
Empezar por el producto y la población del estudio
La clascoterona es un inhibidor tópico del receptor de andrógenos. Los hallazgos de seguridad deben vincularse a la formulación, concentración, indicación y pauta posológica específicas estudiadas. Por ejemplo, la evidencia sobre la crema de clascoterona utilizada para tratar el acné no debe extrapolarse automáticamente a otra formulación, zona de aplicación o indicación en investigación.
En Estados Unidos, el producto aprobado para el acné es la crema de clascoterona al 1 %, indicada para el tratamiento tópico del acné vulgar en pacientes de 12 años o más. Su información de prescripción es un punto de partida útil, pero una evaluación técnica también puede requerir las publicaciones de los estudios subyacentes, los informes de estudios clínicos cuando estén disponibles y la ficha técnica vigente en la jurisdicción correspondiente.
Antes de comparar los acontecimientos notificados, determine quiénes participaron en el ensayo, cuánto duró el tratamiento, qué cantidad de producto se aplicó y si los participantes utilizaron otros tratamientos para el acné. Un ensayo con una zona de tratamiento limitada y participantes seleccionados puede no predecir todos los resultados en la práctica habitual.
Los acontecimientos adversos y las evaluaciones cutáneas no son la misma medida
Unacontecimiento adverso es una incidencia médica desfavorable durante un estudio; no significa automáticamente que haya sido causada por el producto en investigación. Por lo general, un acontecimiento adverso emergente del tratamiento es aquel que comienza o empeora después de iniciar el tratamiento, según la definición del estudio. En cambio, una reacción adversa implica que, conforme al marco de notificación aplicable, existe al menos una posibilidad razonable de relación causal.
Las reacciones cutáneas locales pueden recopilarse por separado de los acontecimientos adversos notificados espontáneamente. Los investigadores pueden examinar la piel tratada en visitas programadas y clasificar hallazgos como enrojecimiento, descamación o sequedad, aunque el participante no informe molestias. Por consiguiente, una tabla de reacciones cutáneas y una tabla de acontecimientos adversos pueden describir observaciones coincidentes mediante métodos y denominadores distintos. No deben sumarse como si correspondieran a pacientes diferentes.
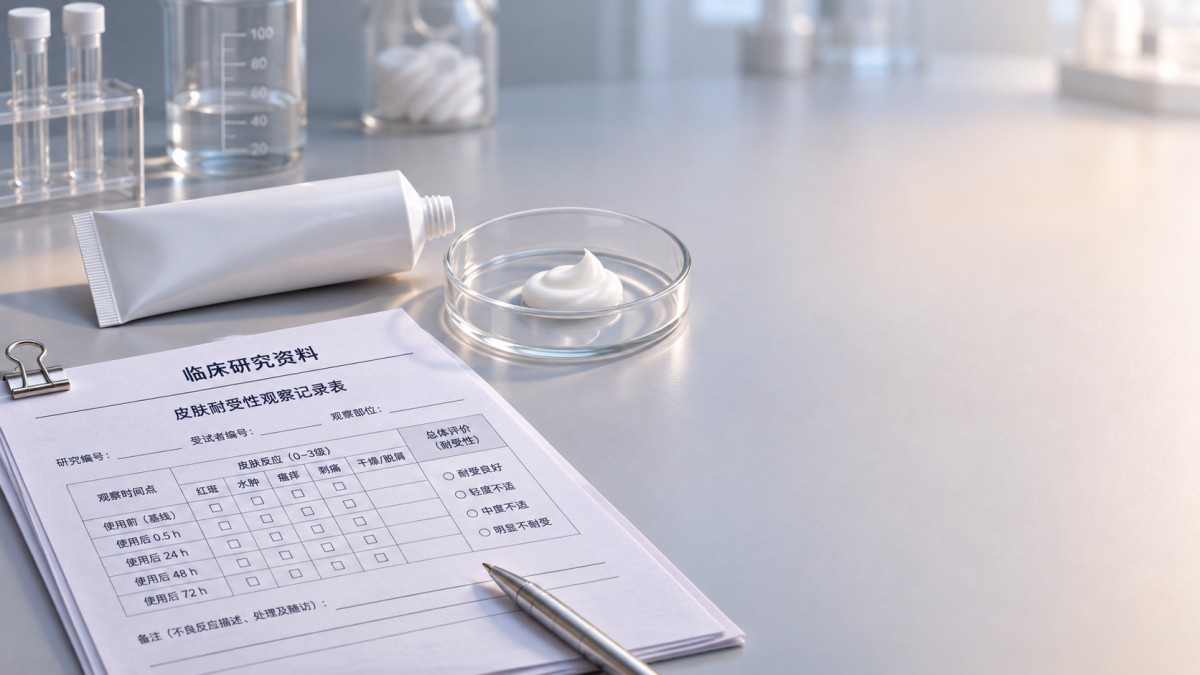
Para cada resultado, el revisor debe comprobar lo siguiente:
- Método de recopilación: ¿Se detectó el hallazgo durante un examen cutáneo, lo notificó el participante o se identificó mediante una prueba de laboratorio?
- Momento: ¿Estaba presente al inicio, se observó por primera vez durante el tratamiento o seguía presente después de finalizarlo?
- Gravedad y seriedad: La gravedad describe la intensidad; un acontecimiento adverso serio se clasifica según criterios regulatorios, como la hospitalización o un desenlace potencialmente mortal. Los términos no son intercambiables.
- Medidas y desenlace: ¿Se resolvió el acontecimiento, provocó una interrupción de la dosis, requirió tratamiento o causó la suspensión?
- Atribución: ¿El investigador consideró que el acontecimiento estaba relacionado con el tratamiento y qué evidencia respaldó esa evaluación?
Interpretar los datos de tolerabilidad local en contexto
En el caso de un medicamento tópico para el acné, los hallazgos en el lugar de aplicación son fundamentales para la evaluación. La información de prescripción de la crema de clascoterona al 1 % en Estados Unidos describe las reacciones cutáneas locales observadas en estudios clínicos, incluidos el eritema, la descamación o sequedad y el edema. Estos hallazgos deben interpretarse junto con el estado de la piel al inicio y los resultados del grupo de control con vehículo: el propio acné, las prácticas de cuidado de la piel y el vehículo de la formulación pueden afectar la zona tratada.
Una comparación útil no solo pregunta cuántos participantes presentaron una reacción, sino cuántos experimentaron un hallazgonuevo o empeorado después de iniciar el tratamiento. Compruebe la escala de clasificación y si la tabla publicada informa el grado máximo en cualquier visita o el grado en un momento concreto. Un resumen del grado máximo puede ayudar a detectar la reacción más intensa observada, pero no indica cuánto tiempo duró.
Los denominadores también son importantes. El número de participantes evaluados en una visita posterior puede ser inferior al de la población aleatorizada debido a visitas perdidas o a la suspensión del tratamiento. Si el seguimiento difiere entre los grupos activo y con vehículo, una simple comparación de porcentajes puede inducir a error.
Por qué es importante el grupo con vehículo
Un diseño controlado con vehículo ayuda a distinguir los efectos asociados al principio activo de los relacionados con la base de la crema y otros aspectos de la participación en el ensayo. No elimina la incertidumbre. El vehículo puede influir por sí mismo en la tolerabilidad, y una pequeña diferencia entre los grupos puede ser imprecisa cuando los acontecimientos son poco frecuentes. Revise los recuentos absolutos, los porcentajes y, cuando estén disponibles, los intervalos de confianza, en lugar de basarse en la afirmación de que un grupo tuvo “más” o “menos” acontecimientos.
Seguridad sistémica: exposición y efectos biológicos
Aunque la clascoterona se aplica sobre la piel, la administración tópica no descarta la absorción sistémica. La cantidad absorbida puede depender de la formulación, la dosis, la zona de tratamiento, el estado de la piel y la duración del uso. Por ello, los estudios farmacocinéticos y los estudios de uso máximo abordan una cuestión distinta de la que plantea un listado habitual de acontecimientos adversos: si se produce una exposición sistémica medible en las condiciones estudiadas.
Un problema de seguridad identificado en la información de prescripción de Estados Unidos es la supresión del eje hipotálamo-hipófisis-suprarrenal (HPA), evaluada en estudios mediante pruebas de la función suprarrenal. La ficha técnica también informa de casos de hiperpotasemia en estudios clínicos. Estos hallazgos deben interpretarse teniendo en cuenta la población estudiada, el calendario de muestreo, los umbrales de laboratorio y el seguimiento. Un resultado anormal en una prueba no equivale automáticamente a un desenlace clínico sintomático, pero tampoco debe descartarse sin revisar su magnitud y contexto clínico.
Para un evaluador, las preguntas son prácticas: ¿A cuántos participantes se les realizaron pruebas? ¿Se midieron los resultados al inicio y después del tratamiento? ¿Se repitieron los hallazgos anormales o se les hizo seguimiento hasta su resolución? ¿El estudio se diseñó para investigar una señal de seguridad específica o el hallazgo fue exploratorio? Las respuestas determinan el peso que puede atribuirse a un resultado de laboratorio.
Marco breve para comparar informes de seguridad
Al comparar estudios, evite tratar como equivalentes períodos de seguimiento diferentes. La proporción de incidencia a las 12 semanas y la proporción acumulada a más largo plazo reflejan oportunidades distintas de que se produzcan acontecimientos. En algunos análisis pueden ser útiles las tasas ajustadas por exposición, pero solo si sus supuestos y métodos de cálculo son adecuados y se aplican de manera uniforme.
Lo que los datos de los ensayos no pueden establecer por sí solos
Los ensayos clínicos pueden caracterizar los acontecimientos frecuentes en condiciones controladas, pero su tamaño y sus criterios de elegibilidad limitan la detección de resultados poco frecuentes o tardíos. Las personas con comorbilidades importantes, embarazo, lesiones cutáneas extensas o tratamientos concomitantes pueden estar infrarrepresentadas o excluidas. La ausencia de una señal en esa población no demuestra que no exista riesgo.
Los estudios de extensión abiertos pueden aportar información a más largo plazo, pero por lo general carecen de un grupo de control simultáneo y pueden incluir a participantes que toleraron el tratamiento previo. La vigilancia poscomercialización puede identificar posibles señales en un uso más amplio, aunque los informes espontáneos normalmente no permiten establecer por sí solos la incidencia ni la causalidad.
Por lo tanto, la evaluación debe reunir la información de prescripción vigente, los ensayos controlados, los datos de extensión y las actualizaciones regulatorias pertinentes. Toda conclusión debe indicar a qué formulación y población se aplica, así como la incertidumbre que persiste.
Distinguir la seguridad clínica de la calidad de las materias primas
Los equipos técnicos que evalúan ingredientes farmacéuticos también deben mantener separados los resultados clínicos y las especificaciones de los materiales. La pureza, los perfiles de impurezas, los disolventes residuales y los límites microbiológicos son atributos de calidad importantes, pero el certificado de análisis de una materia prima no demuestra la seguridad de una formulación tópica terminada. La tolerabilidad clínica depende del producto completo, de las condiciones de uso y de la evidencia obtenida en pacientes.
La misma distinción se aplica a la cartera de ingredientes de Jinan Jianfeng Chemical. Por ejemplo, suCoenzima Q10 se presenta como ingrediente nutracéutico, con especificaciones suministradas que abarcan el ensayo, las impurezas, los disolventes residuales y los límites microbiológicos. Es un material distinto y no constituye evidencia de la seguridad ni de la eficacia de la clascoterona.
En última instancia, una evaluación sólida de los efectos secundarios de la clascoterona se basa en la trazabilidad: vincular cada hallazgo con su población, formulación, método de recopilación y comparador. Esa disciplina marca la diferencia entre repetir una tabla de seguridad y comprender qué midió realmente el ensayo.
Noticias
- ▶ Pharma West Africa 2026
- ▶ Efectos secundarios de la clascoterona: qué evalúan los datos de seguridad de los ensayos clínicos
- ▶ Péptidos de cobre en el cuidado de la piel: cómo elegir formatos para formular sérums
- ▶ El NAD como ingrediente energético: función celular frente a evidencia sobre suplementos
- ▶ Péptidos de cobre hidrosolubles: comprobaciones de solubilidad para fórmulas cosméticas
Mensaje
Campo de la ingeniería química
Servicios de preventa y posventa 24/7
Soporte técnico integral