


Un resultado de ensayo elevado en una muestra de un proveedor de glabridina no demuestra, por sí solo, que los lotes comerciales cumplirán la misma especificación. Una evaluación significativa debe establecer qué mide el porcentaje informado, si el método analítico distingue el compuesto objetivo de otros componentes relacionados del extracto y cómo varían los resultados entre lotes fabricados de forma independiente.
Por tanto, la comparación más útil no es simplemente «40 % frente a 90 %». Consiste en comparar la identidad, la base del ensayo, el perfil de impurezas y la repetibilidad en condiciones de ensayo definidas. Una muestra puede superar una prueba inicial de pureza y, aun así, causar problemas si su composición, solubilidad o perfil de disolventes residuales cambia en entregas posteriores.
Empiece por definir qué hay detrás de la afirmación de pureza
La glabridina es un componente específico del extracto de raíz de regaliz, no un sinónimo de flavonoides totales de regaliz. Un certificado de análisis (COA) debe indicar si el resultado informado corresponde al contenido de glabridina propiamente dicho o a una medición más amplia expresada como equivalente. Estas cifras no son intercambiables, aunque ambas aparezcan como porcentajes.
Compruebe si el ensayo se informa sobre la base del producto tal cual, en seco o sobre otra base indicada. La humedad y otros materiales volátiles pueden hacer que los resultados calculados sobre bases distintas parezcan incoherentes. Por ejemplo, si un material presenta una pérdida por secado del 5 % y el método permite usarla para esta corrección, un resultado tal cual del 40,0 % equivale aproximadamente al 42,1 % en base seca: 40,0 dividido por 0,95. El cálculo solo es válido cuando la medición de pérdida por secado y la convención de presentación del ensayo permiten esa conversión.
Las unidades también importan. Un resultado expresado en mg/g solo puede convertirse en porcentaje en masa si la base de presentación es la misma: 400 mg/g equivalen al 40,0 % en masa. Pida al proveedor que aclare cualquier uso de «relación de extracto», «extracto estandarizado» o «flavonoides totales» antes de comparar el resultado con una especificación específica de glabridina.
Las especificaciones comerciales también deben interpretarse en contexto. Por ejemplo,Glabridin se ofrece en grados de al menos el 40 % y de al menos el 90 %, con posibilidad de personalización. Esta distinción es útil para establecer un objetivo inicial, pero la decisión de aceptación sigue dependiendo de la base analítica y de los requisitos de la formulación prevista.
Lea el COA como registro de un lote concreto
Un COA útil vincula cada resultado con una muestra que puede rastrearse hasta un lote definido. Compruebe que el número de lote del envase coincida con el del documento y revise la fecha de fabricación, la fecha del ensayo, la fecha de reanálisis o caducidad, las condiciones de almacenamiento y la versión de la especificación. Una ficha de especificaciones genérica describe lo que el proveedor pretende suministrar; no demuestra qué se midió en la muestra objeto de evaluación.
En cuanto al ensayo, busque la técnica analítica, el límite de aceptación, el resultado numérico y la base de presentación. Un resultado informado únicamente como «cumple» aporta menos información para el seguimiento de lotes posteriores que un valor numérico. En pruebas como los límites microbiológicos o los contaminantes especificados, el método, el límite de detección o de notificación y las unidades también son importantes para interpretar un resultado de «no detectado».
Revise las demás pruebas en función del uso previsto, en lugar de asumir que el ensayo refleja la calidad general. Según el material y el proceso, los atributos pertinentes pueden incluir identidad, pérdida por secado, disolventes residuales, impurezas elementales y calidad microbiológica. La afirmación de que los disolventes residuales cumplen una norma resulta más informativa si va acompañada del procedimiento aplicable, los disolventes evaluados y los resultados o límites reales. Del mismo modo, «residuos de pesticidas negativos» debe interpretarse en relación con los compuestos analizados y los límites de notificación del método; no significa que estén ausentes todos los pesticidas posibles.
Si un resultado procede de un laboratorio contratado, determine qué pruebas realizó dicho laboratorio y cuáles fueron proporcionadas por el fabricante. La trazabilidad documental es importante al investigar una discrepancia o acordar cómo se liberarán los lotes futuros.
Verifique que el ensayo sea suficientemente específico para el extracto
La cromatografía líquida de alta resolución es un método práctico para cuantificar un componente objetivo en un extracto botánico complejo, siempre que el método sea adecuado para la matriz de la muestra y la especificación prevista. El cromatograma debe mostrar una separación suficiente del pico objetivo respecto de los componentes cercanos. Un pico grande en el tiempo de retención esperado no demuestra por sí solo la identidad ni la pureza: el material coeluido puede contribuir al resultado aparente.
Solicite el método o un resumen suficientemente detallado, un cromatograma representativo e información sobre el estándar de referencia. Entre los detalles útiles se encuentran la identidad y pureza asignada del estándar, su trazabilidad, la preparación de la muestra, el enfoque de calibración, la longitud de onda de detección y la base de cálculo. Cuando corresponda, pruebas adicionales de identidad, como datos espectrales o de espectrometría de masas, pueden reforzar la confianza en la asignación del pico.
La idoneidad del método debe abarcar la especificidad, la exactitud o recuperación, la precisión, la linealidad y el intervalo de medición pertinente. La recuperación merece especial atención: una extracción incompleta durante la preparación de la muestra puede dar un resultado bajo, mientras que la interferencia de otros componentes del extracto puede dar uno alto. Para un grado del 40 % y otro del 90 %, puede utilizarse el mismo método, pero la dilución y la preparación de la muestra deben situar cada solución dentro del intervalo validado.
El resultado de un laboratorio independiente es más informativo cuando puede interpretarse en relación con el método del proveedor. Antes de declarar una discrepancia, compare la base de la muestra, la corrección del estándar de referencia, el procedimiento de preparación, las reglas de integración y el redondeo. Acuerde de antemano un procedimiento de investigación y un enfoque de aceptación apropiado; la diferencia entre dos resultados debe evaluarse en función de la precisión del método y la incertidumbre de medición, no únicamente según un porcentaje arbitrario.
Muestree más de un lote de producción
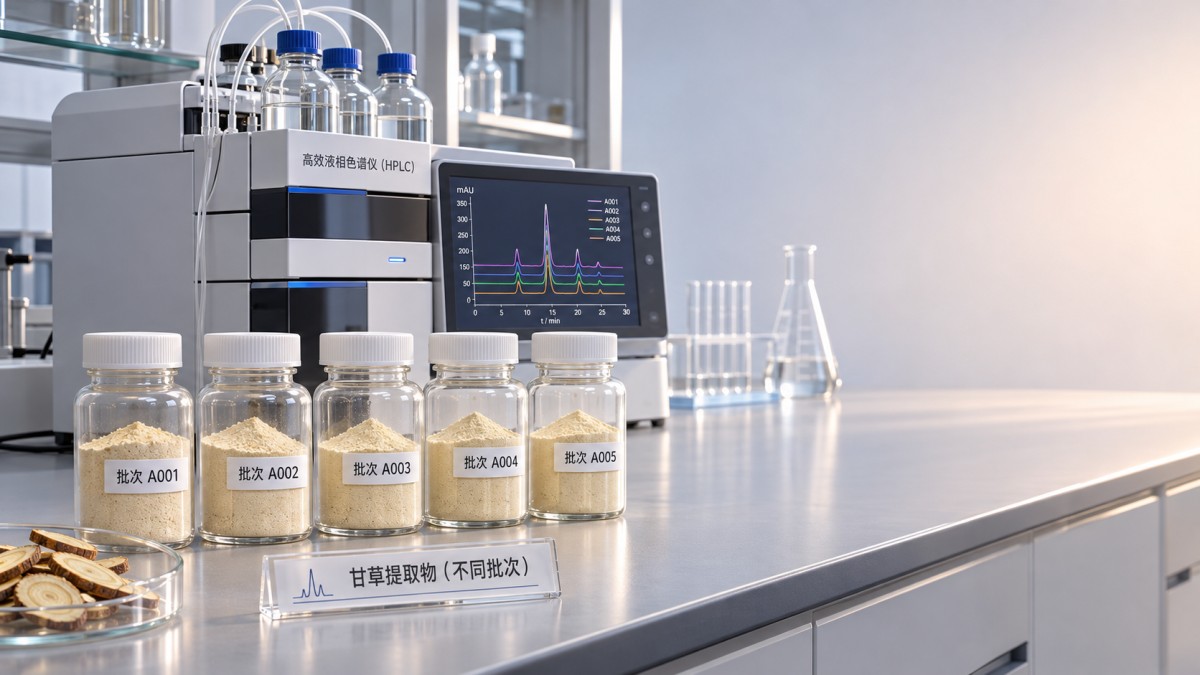
Una muestra retenida demuestra las características de un lote en un momento determinado. Para evaluar la consistencia, solicite muestras y COA específicos de varios lotes fabricados de forma independiente. Confirme que las muestras no sean subdivisiones de un mismo lote mezclado y que la escala y el proceso de producción sean representativos del material previsto para el suministro.
Analice los lotes con el mismo procedimiento de recepción y, cuando sea viable, con el mismo método de laboratorio. Tome incrementos representativos del envase siguiendo un plan de muestreo documentado; un resultado de una porción no representativa no permite demostrar la uniformidad del lote. Proteja las muestras de condiciones que puedan alterarlas y registre los datos del envase, la manipulación y el almacenamiento.
Compare algo más que el promedio del ensayo. Una serie de resultados conformes agrupados cerca del límite inferior de especificación deja menos margen para la variabilidad analítica o las desviaciones del proceso que una serie situada holgadamente dentro del intervalo acordado. A la inversa, un ensayo más alto no hace que un lote sea automáticamente preferible si sus otros componentes afectan el color, la disolución o el comportamiento en la formulación.
Realice un seguimiento del contenido objetivo junto con los perfiles cromatográficos y otros atributos pertinentes. Valores de ensayo similares pueden ocultar cambios en los picos adyacentes, lo que indica que la fracción no objetivo ha variado. Ese cambio no constituye automáticamente un defecto, pero debe investigarse si coincide con una fuente distinta de materia prima, un disolvente de extracción diferente, una etapa de purificación distinta o un resultado diferente en la formulación.
Solicite una explicación de cualquier resultado fuera de tendencia, lote rechazado o cambio significativo del proceso, cuando esa información esté disponible. La consistencia entre lotes es una característica de un proceso controlado, no una afirmación de que todos los lotes tendrán valores analíticos idénticos.
Relacione los criterios de aceptación analítica con el rendimiento de la formulación
Un ensayo define la cantidad del compuesto objetivo; no caracteriza por completo el material restante. En un extracto estandarizado al 40 %, una fracción considerable está formada por otros componentes y por cualquier material residual permitido. Al 90 %, esa fracción es menor, pero su composición aún puede afectar el rendimiento. El grado adecuado depende de la dosis objetivo de la formulación y de su tolerancia a esos otros componentes.
Calcule la carga requerida del ingrediente a partir del contenido medido o especificado, teniendo en cuenta los propios criterios de aceptación de la formulación. A modo ilustrativo, alcanzar un contenido activo del 0,1 % requiere teóricamente un 0,25 % de un material al 40 % o aproximadamente un 0,111 % de uno al 90 %. Este es un cálculo de composición, no una recomendación del nivel de uso ni una garantía del rendimiento del producto terminado.
Dado que se describe el material como soluble en aceite, evalúe su disolución en la fase oleosa o el sistema de disolventes reales, en lugar de basarse en una afirmación general de solubilidad. Compruebe la temperatura de procesamiento, el tiempo de mezclado, la transparencia y cualquier precipitación tras el enfriamiento o durante el almacenamiento. El aspecto puede variar entre grados y especificaciones; por ello, compare el color y el olor con muestras de referencia acordadas y en condiciones uniformes, en lugar de considerar una única descripción visual como prueba de identidad.
Para productos terminados sensibles a la luz o a la oxidación, utilice un programa de estabilidad adecuado a la formulación y al envase. Las recomendaciones de almacenamiento de la materia prima —en un lugar fresco, seco y protegido de la luz— no demuestran por sí solas la estabilidad del producto terminado ni justifican una vida útil tras su incorporación.
Establezca las reglas de liberación antes de aprobar el suministro comercial
Convierta la evaluación en una especificación acordada que abarque la identidad, el ensayo de glabridina y su base de presentación, las impurezas pertinentes, los métodos de ensayo y los límites. Registre qué resultado de laboratorio determinará la liberación, cómo se investigarán las discrepancias analíticas y qué cambios requieren notificación. Entre ellos pueden figurar cambios en la fuente botánica, el proceso de extracción o purificación, el método analítico, el centro de fabricación o el envase.
Para el uso farmacéutico, los controles requeridos dependen de la función del material, el mercado previsto y el marco normativo aplicable; el COA de un extracto o una referencia a ensayos USP no constituyen por sí solos evidencia de idoneidad para un medicamento. Las aplicaciones cosméticas también requieren especificaciones acordes con el producto terminado y los mercados de destino.
Una aprobación justificable se basa en tres observaciones relacionadas: la muestra está correctamente identificada y medida, los lotes representativos muestran una variación aceptable y el material funciona dentro de los límites de la formulación. Si alguno de estos aspectos sigue sin resolverse, un resultado de pureza favorable debe considerarse un hallazgo inicial y no una base para aprobar el suministro sin restricciones.
Noticias
- ▶ Pharma West Africa 2026
- ▶ Muestras de proveedores de glabridina: cómo evaluar la pureza y la consistencia entre lotes
- ▶ Proveedores de paraxantina a granel: lista de verificación para compradores de ingredientes para suplementos
- ▶ Proveedores OEM de péptidos de cobre: preguntas sobre fórmulas personalizadas
- ▶ Proveedores de sexam a granel: evaluación de la capacidad de los lotes y la continuidad del suministro
Mensaje
Campo de la ingeniería química
Servicios de preventa y posventa 24/7
Soporte técnico integral