


Auditorías de fábricas de NAD: preguntas sobre los controles de proceso y la continuidad del suministro
Auditar una fábrica de NAD exige algo más que revisar certificados y comparar precios. Para los equipos que adquieren dinucleótido de nicotinamida y adenina para aplicaciones farmacéuticas, nutracéuticas o cosméticas, las preguntas más difíciles se refieren a la consistencia del proceso, el control de impurezas, la trazabilidad de los lotes y la continuidad del suministro. Una cotización competitiva sirve de poco si el material necesita pruebas adicionales de forma recurrente o llega demasiado tarde para la producción.
Por tanto, una auditoría útil no consiste en recorrer salas limpias y equipos. Se trata de comprobar si el proveedor puede explicar cómo se fabricó un lote aceptado, por qué cumple la especificación acordada y qué ocurre cuando la producción no sale según lo previsto.
Determine exactamente qué suministra la fábrica
Antes de hablar de capacidad, confirme la identidad química, el grado, el centro de fabricación y la aplicación prevista. NAD+, NADH y los precursores de NAD+ no son especificaciones de compra intercambiables. Incluso dentro de una misma categoría de ingredientes, las diferencias en la forma de la sal, el contenido de agua, la base del ensayo y el envasado pueden dificultar la comparación de cotizaciones aparentemente similares.
Pregunte si el proveedor contratado realiza por sí mismo la síntesis, la purificación, el secado, los análisis y el envasado. La subcontratación no es automáticamente un problema; la subcontratación no declarada sí lo es. La auditoría debe identificar quién controla cada operación, quién libera el lote y si los cambios de subcontratista requieren notificar al cliente. Un catálogo amplio de productos no demuestra que todos los ingredientes enumerados se fabriquen en las instalaciones del propio proveedor.
La aplicación también modifica la evaluación. El material destinado al desarrollo farmacéutico puede requerir un paquete documental distinto al de un ingrediente cosmético. Que un producto se presente como alimentario o nutracéutico no implica que esté autorizado en todos los mercados de destino. Acuerde los requisitos aplicables antes de considerar suficiente cualquier designación de grado.
Siga un lote a lo largo de todo el proceso
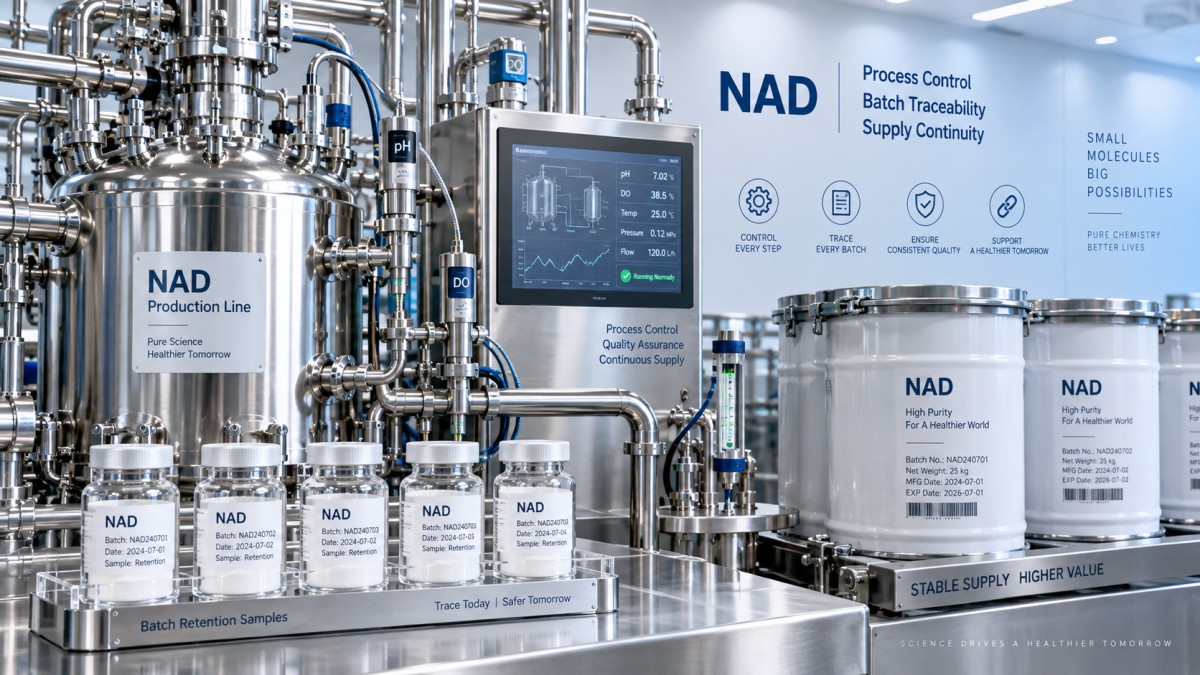
Solicite un registro representativo de un lote terminado, con los detalles comercialmente sensibles censurados cuando sea necesario. Sígalo desde la recepción de los materiales hasta el envasado del producto terminado. Esto revela más que un certificado de análisis aislado, porque muestra si las instrucciones, las condiciones reales de operación, las desviaciones y las decisiones de liberación están vinculadas entre sí.
Según la ruta de producción, los controles pertinentes pueden incluir la temperatura, el pH, el tiempo de reacción, las condiciones de separación, los puntos finales del secado y la exposición durante la manipulación. No imponga una lista genérica como si todos los procesos de NAD fueran iguales. Pregunte al fabricante qué variables afectan a la calidad, cómo se determinaron esas relaciones y qué deben hacer los operadores cuando se supera un límite.
- ¿Qué parámetros se registran durante la producción, en lugar de reconstruirse posteriormente?
- ¿Cómo se vinculan la calibración, el mantenimiento y la limpieza de los equipos con los registros de lote?
- ¿Qué controles evitan confusiones o contaminación cruzada en los equipos compartidos?
- ¿Se puede identificar el material reprocesado y qué pruebas respaldan su liberación?
La trazabilidad debe funcionar en ambas direcciones: desde un lote terminado hasta sus materiales de partida y desde un lote de materia prima hasta todos los lotes afectados. Pida al centro que lo demuestre con un registro seleccionado, en lugar de limitarse a describir su software.
Compruebe qué aspectos no refleja el valor de pureza
Un porcentaje de pureza elevado solo es útil si se entiende la base de medición. El porcentaje de área cromatográfica y el ensayo cuantitativo no son necesariamente equivalentes. Pregunte si los resultados se expresan tal cual o en base seca, y cómo afecta la humedad a la aceptación. De lo contrario, dos proveedores pueden indicar una pureza similar y, aun así, suministrar cantidades sustancialmente distintas del compuesto objetivo.
Solicite la justificación del panel de impurezas. Según la ruta y la aplicación, este puede abarcar sustancias relacionadas, productos de degradación, disolventes residuales, impurezas elementales o calidad microbiológica. Los límites deben reflejar el uso acordado y los requisitos aplicables, no limitarse a lo que el proveedor ya analiza.
Para las pruebas críticas, revise la idoneidad del método, los patrones de referencia, los cromatogramas representativos y las investigaciones de resultados fuera de especificación. Cuando sea posible, compare varios lotes comerciales recientes. Los valores de COA repetidamente idénticos requieren aclaraciones sobre las prácticas de notificación y redondeo, aunque por sí solos no demuestran que exista un problema. Confirme si el laboratorio es interno o externo y quién revisa los datos subyacentes.
Mantenga separadas las especificaciones de los precursores y las de NAD
Esta distinción es importante cuando un proyecto de abastecimiento incluye ingredientes relacionados con NAD. Por ejemplo,Cloruro de ribósido de nicotinamida es un precursor de NAD+, no NAD en sí. Su especificación indicada incluye una pureza de al menos el 98 %, un aspecto de polvo entre blanco y blanquecino, solubilidad en agua y una vida útil de 24 meses. Estos detalles ayudan a definir una consulta inicial, pero no demuestran que sea intercambiable ni que ofrezca el mismo rendimiento en el producto terminado.
En proyectos de suplementos, bienestar o cuidado de la piel, confirme el método de ensayo, los límites de impurezas, las condiciones de almacenamiento y los datos de estabilidad que respaldan esa vida útil. La solubilidad en agua por sí sola no demuestra la estabilidad en una formulación terminada. Asimismo, los documentos COA, SDS y TDS tienen propósitos diferentes; las referencias a cGMP o ISO deben verificarse en cuanto al centro, el alcance y la vigencia, en lugar de considerarse una aprobación general.
Evalúe la continuidad del suministro según las limitaciones reales
«Tenemos capacidad suficiente» no es un plan de entrega. Pregunte qué operación limita el rendimiento y si la capacidad indicada se refiere a la producción teórica, a la producción programada o al material vendible ya liberado. El secado, la liberación por parte del laboratorio o el envasado pueden limitar las entregas incluso cuando hay equipos disponibles en las etapas anteriores.
Desglose el plazo de entrega en adquisición de materias primas, programación de la producción, procesamiento, análisis y envío. Después, analice qué cambia durante el mantenimiento, los picos de demanda o los lotes fallidos. Un plan de contingencia creíble identifica alternativas cualificadas y pasos de aprobación realistas. Un proveedor alternativo de materias primas que nunca se ha evaluado sigue siendo una dependencia, no un reemplazo listo para usar.
También es necesario examinar el inventario. Pregunte cuánto stock está liberado, cuánto está pendiente de análisis y qué vida útil restante se garantiza en el momento de la entrega. Confirme la protección contra la humedad, las condiciones de transporte y la idoneidad del envase. Mantener inventario adicional puede reducir el riesgo de interrupciones, pero solo si el material sigue siendo utilizable cuando se necesita.
Compare el coste por lote aceptado, no solo el precio por kilogramo
Evalúe las cotizaciones con la misma especificación, cantidad, envase, condiciones de entrega y vida útil restante. Añada el transporte, los gastos de importación cuando correspondan, los análisis de recepción, el trabajo de cualificación y los costes de mantenimiento del inventario. Considere por separado los riesgos de rechazo y retraso, en lugar de asignarles probabilidades sin fundamento. El precio más bajo en la factura puede generar la mayor carga operativa.
Jinan Jianfeng Chemical Co., Ltd., fundada en 2011, se centra en la investigación, el desarrollo y el suministro global para clientes de los sectores farmacéutico, nutracéutico y cosmético. Su cartera abarca principios activos, materias primas cosméticas, ingredientes funcionales, vitaminas, extractos vegetales y suplementos dietéticos OEM/ODM. Ante un proveedor con una oferta tan amplia, una consulta práctica debe especificar el ingrediente concreto, las responsabilidades de producción, la documentación requerida y las necesidades de personalización, en lugar de asumir que una única cualificación cubre toda la cartera.
Cierre la auditoría con una lista de las carencias de evidencia y las acciones acordadas. Las cuestiones no resueltas sobre identidad, trazabilidad o controles de liberación deben impedir la aprobación; las carencias menos críticas pueden justificar una cualificación condicional. Antes de realizar pedidos recurrentes, documente en un acuerdo de calidad los cambios en las especificaciones, los plazos de notificación, los compromisos de entrega, la gestión de reclamaciones y las responsabilidades de contingencia. Estos son los detalles que convierten una cotización atractiva en un acuerdo de suministro manejable.
Noticias
- ▶ Pharma West Africa 2026
- ▶ Auditorías de fábricas de NAD: preguntas sobre controles de proceso y continuidad del suministro
- ▶ Debida diligencia de Sexam Factory: verificar la identidad del producto y el alcance de fabricación
- ▶ Especificaciones del polvo de PDRN: cómo entender la distribución del tamaño del ADN y la pureza
- ▶ La paraxantina como ingrediente nootrópico: evidencia y compromisos de formulación
Mensaje
Campo de la ingeniería química
Servicios de preventa y posventa 24/7
Soporte técnico integral