


Una cotización para una «fábrica de sexam» no está lista para comparar precios hasta que se documenten la identidad del producto y el centro de producción. El término por sí solo no permite determinar un nombre químico, una composición ni un grado. Un precio atractivo puede acabar resultando costoso si el material entregado tiene una concentración diferente, requiere pruebas adicionales o procede de una fuente no declarada. Empiece por solicitar una declaración escrita de identidad y una descripción clara de las etapas de producción que realiza la instalación que presenta la cotización.
La calificación debe vincular la cotización, la especificación, el certificado de análisis del lote y los registros de fabricación con el mismo material. La dirección de una fábrica ofrece pocas garantías si no puede relacionarse con el producto y el lote ofrecidos.
Aclare el nombre del producto antes de comparar cotizaciones
Pregunte a qué se refiere «sexam» en la cotización: a un nombre comercial, un código interno de producto, una abreviatura o un error ortográfico. No deduzca qué sustancia es a partir de un nombre parecido. Solicite el nombre químico o del ingrediente reconocido, los sinónimos pertinentes y el número CAS cuando corresponda. En el caso de mezclas o ingredientes formulados, solicite la identidad de los componentes y sus intervalos de concentración; un único identificador podría describir solo el componente principal.
Un número CAS es una referencia cruzada, no una especificación completa. El grado, la forma salina, el estado de hidratación, la estereoquímica y la formulación también afectan a la idoneidad. En el caso de materiales peptídicos, la secuencia y las modificaciones pertinentes pueden ser necesarias para distinguir sustancias estrechamente relacionadas. La información confidencial puede revisarse mediante un acuerdo de divulgación, pero una identidad sin resolver debe seguir siendo un impedimento para la calificación.
Compare la denominación en la cotización, la ficha técnica, la ficha de datos de seguridad, la etiqueta del envase y el certificado de análisis. Toda diferencia debe explicarse y quedar documentada de forma trazable. Es aceptable que un documento indique un nombre comercial y otro un nombre químico si la relación entre ambos está establecida; no lo es un cambio de composición sin explicación.
Defina qué fabrica realmente la planta
«Suministro directo de fábrica» no especifica el alcance de la fabricación. Una instalación puede sintetizar la sustancia, purificar material crudo comprado, mezclar un concentrado o dividir material a granel en envases más pequeños. Cada modalidad genera dependencias distintas y requiere pruebas diferentes.
Solicite la razón social y la dirección física de cada operación pertinente. La entidad contratante, la planta de producción, el laboratorio de análisis y el almacén de expedición pueden ser distintos. Estas diferencias son manejables cuando las responsabilidades están claramente definidas y se mantiene la trazabilidad del lote.
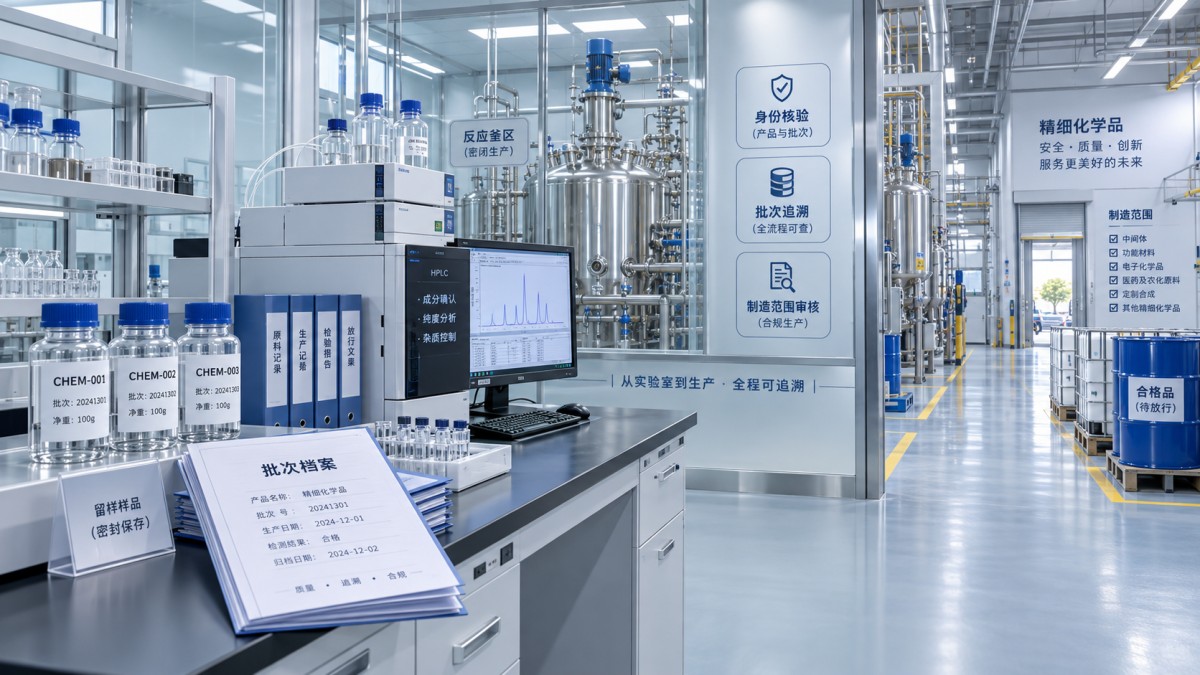
Las fotografías de la fábrica y las listas de equipos aportan contexto, pero los registros específicos del producto tienen más peso. La existencia de un reactor instalado no demuestra que el material cotizado se fabrique allí. Un diagrama de proceso vinculado a identificadores de equipos y respaldado por un registro de lote atribuible ofrece pruebas más sólidas. Los registros comercialmente sensibles pueden redactarse, conservando las fechas, las referencias de lote, las operaciones y los datos de aprobación.
Interprete la especificación que respalda la afirmación de pureza
Una cifra destacada de pureza está incompleta sin el método analítico y la base de notificación. El porcentaje de área cromatográfica describe la respuesta relativa del detector con un método concreto; no demuestra automáticamente el contenido en masa. El agua, los disolventes residuales, los residuos inorgánicos o los componentes que se detectan con dificultad pueden modificar la cantidad de material utilizable de un envío.
Por ejemplo, una oferta de Acetyl hexapeptide-38 describe un polvo peptídico cosmético blanco con un valor declarado del 99 % para el componente principal y suministro directo de fábrica. Para calificarlo, aún es necesario aclarar qué mide ese valor, confirmar la identidad del péptido y comprobar qué operaciones de fabricación se realizan en la planta indicada. La apariencia del polvo y un porcentaje elevado, por sí solos, no demuestran que sea adecuado para una formulación para el cuidado de la piel.
Establezca la especificación de aceptación en función de la aplicación prevista. Conviene prestar atención a la identidad, el ensayo o contenido, las impurezas pertinentes, la humedad y los disolventes residuales cuando influyan en el rendimiento o la seguridad. Los controles microbiológicos son pertinentes cuando el material y el proceso posterior plantean un riesgo creíble de contaminación. Evite aplicar límites de un grado no relacionado solo porque su especificación esté fácilmente disponible.
Separe los límites de especificación de los resultados del lote. Un certificado que solo indique «cumple» aporta menos información que resultados numéricos para los ensayos cuantitativos. Solicite la referencia del método, las unidades, la base de notificación, el número de lote, las fechas de fabricación o análisis y los datos de autorización de liberación. Si un resultado crítico no está claro, revise el cromatograma subyacente o solicite pruebas independientes mediante un método adecuado.
Utilice pruebas del centro para verificar las afirmaciones sobre capacidad y calidad
La capacidad debe expresarse para el producto y el grado acordados. El volumen total de los reactores o la producción anual de la planta no demuestran la capacidad disponible para un material que requiere una purificación prolongada, un secado especializado o equipos compartidos. Solicite el tamaño habitual del lote, el ciclo de producción, el tiempo necesario para los análisis de liberación y las limitaciones de programación que respaldan el plazo de entrega cotizado.
Distinga la producción demostrada de la expansión prevista. Los registros de producción recientes, con información redactada, pueden respaldar una afirmación sobre la operación actual. Los planes de compra de equipos describen capacidades futuras. Si la purificación o la liberación final se subcontratan, incluya esa operación al evaluar el plazo de entrega, en lugar de basarse únicamente en el calendario de síntesis.
Las pruebas de auditoría deben seguir el producto durante la recepción, el procesamiento, los análisis, el almacenamiento y la liberación. Una revisión remota puede resolver dudas sobre la documentación y mostrar determinadas operaciones, pero ofrece garantías limitadas sobre las áreas que quedan fuera del campo de visión de la cámara. Una auditoría presencial resulta más útil cuando siguen sin resolverse cuestiones sobre la idoneidad de las instalaciones, los controles de contaminación o la integridad de los registros. En ambos formatos, los hallazgos deben dar lugar a acciones correctivas y pruebas de su cierre.
Los acrónimos de calidad requieren una interpretación diferenciada. Un certificado de análisis es un documento del lote, mientras que una ficha de datos de seguridad comunica información sobre peligros y manipulación. Ninguno de los dos es una certificación de la instalación. Un certificado ISO debe indicar la norma, las fechas de validez, la dirección de la planta y el alcance pertinente. Una afirmación de cumplimiento de cGMP requiere aclarar el marco y las operaciones que abarca; no demuestra automáticamente que todos los materiales suministrados sean de grado farmacéutico.
Asegúrese de que el precio cotizado corresponda al material aceptado
Compare las ofertas utilizando la misma composición, base de ensayo, envase y requisitos de liberación. Una preparación diluida y un polvo puro requieren cálculos de cantidad diferentes. Del mismo modo, un ensayo en base seca puede sobrestimar el contenido entregado si se ignora la humedad. Calcule el coste por cantidad aceptada del componente requerido solo después de armonizar estas bases.
Incluya los costes que se deriven directamente de la calificación: análisis independientes, evaluación de muestras, envases especiales, condiciones de almacenamiento respaldadas por información de estabilidad y gestión de lotes rechazados. Los envases pequeños reducen la exposición durante la evaluación inicial, pero pueden generar cargos de reenvasado y operaciones de manipulación adicionales. Los envases originales sellados a granel simplifican el registro de custodia, aunque implican adquirir más inventario.
Una evaluación satisfactoria de la muestra debe dar lugar a una especificación controlada, no a la suposición de que los lotes futuros serán idénticos. Registre la planta de producción aprobada, la fuente del material cuando corresponda, los métodos de ensayo, el envase y las obligaciones de notificación de cambios. Defina cómo se evaluarán los cambios de fuente o proceso antes del envío y cómo se investigarán las discrepancias.
Si la identidad sigue sin resolverse, suspenda la aprobación del material. Si el alcance de fabricación es más limitado de lo anunciado, vuelva a evaluar la oferta conforme al alcance verificado. El contrato de compra debe especificar claramente el material aceptado y su modalidad de producción trazable, de modo que los envíos posteriores puedan evaluarse con las mismas pruebas que se utilizaron para aprobar el pedido inicial.
Noticias
- ▶ Pharma West Africa 2026
- ▶ Debida diligencia de Sexam Factory: verificar la identidad del producto y el alcance de fabricación
- ▶ Especificaciones del polvo de PDRN: cómo entender la distribución del tamaño del ADN y la pureza
- ▶ La paraxantina como ingrediente nootrópico: evidencia y compromisos de formulación
- ▶ Afirmaciones sobre la glabridina soluble en agua: ¿solubilidad real o sistema de administración dispersable?
Mensaje
Campo de la ingeniería química
Servicios de preventa y posventa 24/7
Soporte técnico integral